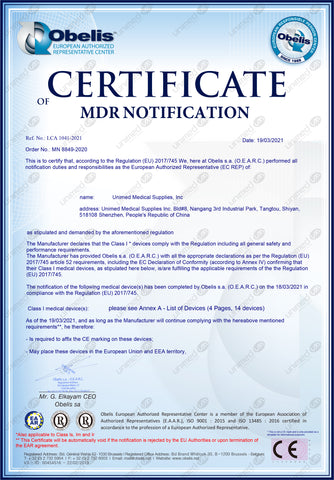
Tebrikler! Unimed, MDR Bildirim Sertifikası Aldı
Unimed'in Sınıf I cihazları, MDR'nin geçerli şartlarını karşılamakta ve MDR'nin 26 Mayıs 2021'de tam olarak uygulanmasının ardından bu cihazları Avrupa Birliği ve AEA topraklarındaki pazarlara arz etmeye devam etme yeterliliğine sahiptir. (Unimed'in 14 Sınıf I cihazının listesi için lütfen ekteki listeye bakın.)
Unimed'in Sınıf IIa ve Sınıf IIb tıbbi cihazları için, Mayıs 2024'e kadar MDD kapsamında sertifikalandırılmış ürünler, EC sertifikaları geçerli olduğu sürece belirli koşullar altında MDR'nin tam olarak uygulanmasının ardından da piyasaya arz edilebilir. Bu doğrultuda Unimed, sertifikalarının süresi dolana kadar (8 Haziran 2023) bu dönemde MDD kapsamında sertifikalandırılmış tıbbi cihazları piyasaya arz etmeye devam edecektir. Aynı zamanda SpO2 sensörleri ve sıcaklık probları da dâhil olmak üzere Sınıf II cihazların MDR sertifikasyonunu gerçekleştiriyoruz.
Unimed Medical tarafından üretilen Sınıf I tıbbi cihazlar:
|
Katalog referans numarası |
Ticari adı |
|
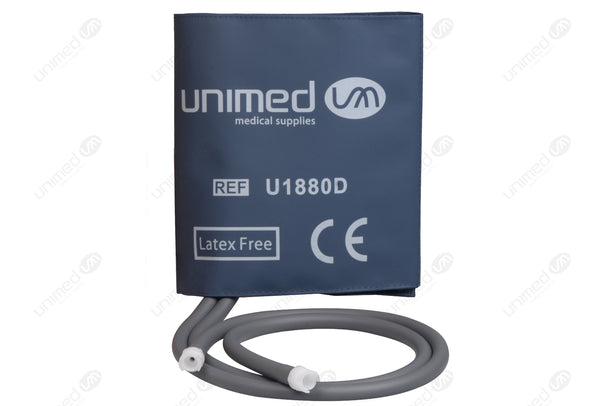
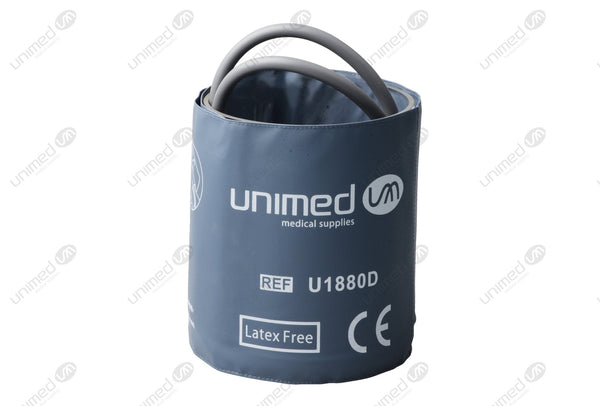
U18XX serisi, U18XXN serisi |
Yeniden kullanılabilir NIBP manşonu |
|
U17XX serisi, U16XX serisi |
Tek kullanımlık NIBP manşonu |
|
AA serisi, AD serisi, AP serisi, AT serisi, BK serisi, BN serisi, CL serisi, D serisi, DG serisi, DT serisi, DX serisi, E serisi, FD serisi, FK serisi, HP serisi, HT serisi, LL serisi, LM serisi, MD serisi, MN serisi, MQ serisi, MR serisi, MT serisi, MV serisi, NE serisi, NK serisi, PT serisi, PW serisi, QT serisi, SL serisi, SM serisi, TM serisi, WA serisi, X serisi, 2XXX serisi |
|
|
DS serisi, DP serisi |
Tek kullanımlık EKG hasta kabloları |
|
UU serisi, AD serisi |
EKG aksesuarları |
|
BC serisi |
IBP adaptör kablosu |
|
U7XX serisi |
Yeniden kullanılabilir SpO2 adaptörü/uzatma kablosu |
|
TXXX-AD serisi, TXXX-PH serisi |
Sıcaklık adaptörü/uzatma kablosu |
|
HS serisi, HD serisi |
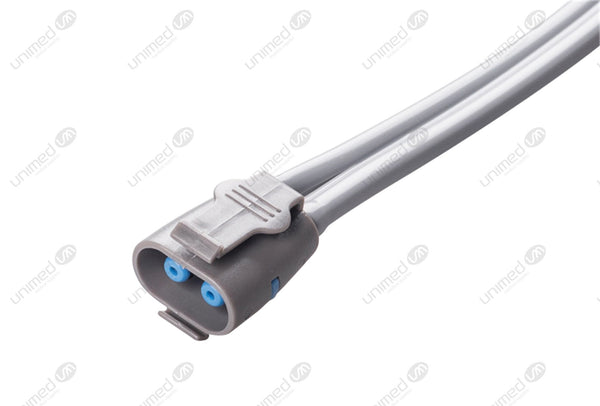
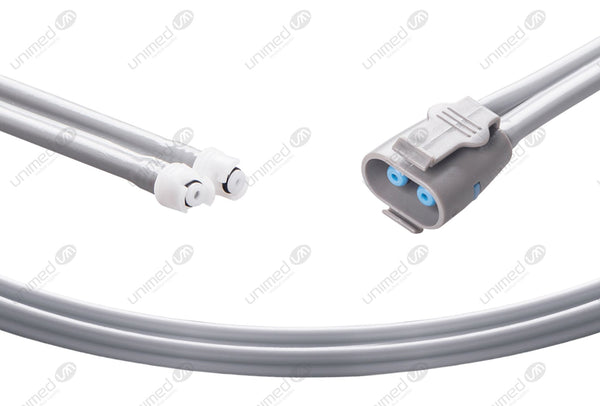
NIBP hava hortumları |
|
BP serisi |
NIBP konektörleri |
|
E023, E024, E025, T002, Y04-E019, Y04-E041, UEC-01 |
SpO2 aksesuarları |
|
E043, E044 |
Fetal transdüser kayışları |
|
U-EEG serisi |
Tek kullanımlık invaziv olmayan EEG sensörü |
|
HPI serisi, PI serisi, DPI serisi |
Basınç infüzyon cihazı |
MDR nedir
Avrupa Tıbbi Cihaz Tüzüğü (EU MDR), MDD'nin geliştirilmiş hâlidir. Avrupa'da üretilen veya Avrupa'ya tedarik edilen tıbbi cihazların yüksek kalite ve güvenlik standartlarını karşılamasını sağlamayı amaçlar.
MDR'de neler değişti?
MDD'den MDR'ye geçişteki değişiklikler başlıca şu alanlarda görülür:
1) Üreticinin sorumluluğunun artırılması:
- Üreticinin, tıbbi cihaz alanında uzmanlığa sahip en az bir uygunluk görevlisi bulundurması zorunludur (MDD direktifinde bu konuda açık bir gereklilik yoktur).
- Üretici teknik belgeleri oluşturmalı, sürekli güncellemeli ve talep edildiğinde ulusal makama sunmalıdır.
- Üretici, teknik belgelerin güncelliğini ve sistemin sürdürülmesini sağlamak için onaylanmış kuruluşun habersiz denetimine her zaman yanıt vermelidir (Sınıf II ürünler).
- Ticaret şirketlerinin CE başvurusu yapması daha zor olacaktır.
2) Düzenleyici hükümlerin artırılması ve sertifikasyon incelemesinin sıkılaştırılması
- Sınıflandırma kuralları artırılmıştır; MDD'de yalnızca 18, MDR'de ise 22 kural vardır.
- MDR'de temel gereklilikler kontrol listesindeki madde sayısı 23'e çıkarılmıştır.
- CE teknik dokümantasyonu, ürün teknik belgeleri ve pazarlama sonrası belgeler olarak ikiye ayrılır (MDD yalnızca ürün teknik belgelerini gerektirir).
- Klinik değerlendirme raporu. MDR, şirketlerin üçüncü baskıdan daha katı olan dördüncü baskı klinik değerlendirme raporunu sunmasını gerektirir;
3) Uygulama kapsamının genişletilmesi
- MDD yalnızca tıbbi amaçlı ürünler için geçerlidir. MDR; renkli kontakt lensler, güzellik ürünleri vb. gibi bazı tıbbi olmayan cihazları da kapsar.
- MDD kapsamında yeniden kullanılabilir cihazlar, onaylanmış kuruluş müdahalesi gerektirmeyen sınıf I cihazlardır. MDR ise tekrarlayan cerrahi aletler için onaylanmış kuruluşun uygunluk değerlendirmesi yapmasını gerektirir.
4) MDR daha fazla şeffaflık ve izlenebilirlik gerektirir
- MDR, ürünlerin izlenebilirliğini artırmak için benzersiz cihaz tanımlayıcısı UDI'yi kullanıma sundu.
- Şirket bilgileri Avrupa Tıbbi Cihaz Veritabanı'na (EUDAMED) eklenecektir.
- Pazarlama sonrası gözetim (PMS) sistemi oluşturun;
- Bildirim kuruluşları habersiz denetimler gerçekleştirecektir.
Hem ekipmanlar hem de üreticiler MDR'ye uymalıdır. Ekipmanın uygunluğunu değerlendirmelisiniz; bunun için onaylanmış bir kuruluşun sürece dahil olması gerekebilir.
Diğer önemli noktalar:
- Klinik değerlendirme
- Risk Yönetimi
- Kalite Yönetim Sistemi (QMS)
- Piyasaya arz sonrası gözetim
- Teknik belgeler ve diğer raporlar
- Kusurlu ekipman sorumluluğu